

Casi todos los niños se tambalean cuando aprenden a caminar. Lo esperable es que, mes a mes, la marcha se vaya afianzando. En la ataxia telangiectasia ocurre justo lo contrario: el niño empieza a andar a la edad habitual, pero nunca deja de parecer que acaba de aprender. Y con el tiempo, en lugar de mejorar, empeora.
Esa torpeza suele ser la primera pista de una enfermedad rara, genética y multisistémica que hoy en día no tiene cura, aunque existe un buen número de intervenciones para mejorar sensiblemente la calidad de vida.
¿Qué es la ataxia telangiectasia?
El propio término describe sus dos signos más visibles:
- Ataxia: falta de coordinación de los movimientos que afecta al equilibrio, la marcha, el uso de las manos, el habla y la motilidad ocular.
- Telangiectasias: dilataciones de vasos sanguíneos muy pequeños. Se aprecian como finas líneas rojizas en la conjuntiva ocular y en zonas expuestas al sol (cara, orejas, cuello y manos). Suelen aparecer entre los cuatro y cinco años, bastante después de los primeros problemas de coordinación, por lo que no sirven como señal de alarma temprana.
También conocida como síndrome de Louis-Bar (abreviada como AT), es una afección multisistémica que repercute en el sistema nervioso, el sistema inmunitario, los pulmones, el crecimiento y el metabolismo, además de elevar el riesgo oncológico. Por ello, el abordaje mediante médicos especialistas resulta imprescindible.
Causas genéticas: ¿por qué se produce la alteración del gen ATM?
La causa se localiza en el gen ATM (cromosoma 11), encargado de sintetizar una proteína que actúa como la «patrulla de vigilancia» del ADN: detecta las roturas de la doble cadena y activa su reparación.
Cuando esta vigilancia falla, el daño genético se acumula:
- Degeneración neuronal: las neuronas del cerebelo, especialmente vulnerables, sufren un deterioro progresivo.
- Fallo inmunitario: las células defensivas no logran reorganizar su ADN adecuadamente para combatir infecciones.
- Riesgo tumoral: aumenta la probabilidad de que las células acumulen mutaciones erróneas.
Se han descrito más de 3.000 variantes distintas en el gen ATM, lo que explica por qué la afección no se manifiesta igual en cada paciente. Su patrón de herencia es autosómica recesiva: ambos progenitores deben ser portadores sanos (sin síntomas). En cada embarazo de una pareja portadora existe un 25 % de probabilidad de transmitir la enfermedad.
¿A quién afecta?
La ataxia telangiectasia tiene una incidencia estimada entre 1 por cada 40.000 y 1 por cada 300.000 nacimientos. Afecta por igual a hombres y mujeres. Sin embargo, los portadores asintomáticos son mucho más comunes (aproximadamente 1 de cada 200 personas).
Para comprender la evolución del cuadro clínico, es fundamental diferenciar sus dos formas de presentación:
| Características | Forma Clásica | Forma Variante |
| Inicio de síntomas | Primeros años de vida (1-3 años) | Tardío (alrededor de los 10 años o adolescencia) |
| Progreso neurológico | Progresión rápida de la ataxia | Predominio de distonía o temblor (ataxia leve o ausente) |
| Sistema inmunitario | Inmunodeficiencia y problemas respiratorios | Sin alteración inmunitaria ni pulmonar significativa |
| Riesgo de cáncer | Elevado (predominio infantil: leucemias/linfomas) | Elevado (principalmente tumores sólidos) |
Principales síntomas de la ataxia telangiectasia
Los síntomas varían en función del sistema orgánico afectado:
- Sistema nervioso: la ataxia cerebelosa provoca caídas frecuentes y marcha inestable. Con los años se suman temblores, distonía, disartria (dificultad para articular el habla) y alteraciones en los movimientos oculares que dificultan la lectura. Es vital señalar que no produce discapacidad intelectual; las facultades cognitivas se mantienen preservadas.
- Sistema inmunitario y pulmones: alrededor del 75 % de los pacientes presenta déficit de inmunoglobulinas (IgA e IgG) y linfocitos T, lo que deriva en infecciones respiratorias u óticas de repetición.
- Riesgo de cáncer: 1 de cada 4 personas con AT clásica desarrolla procesos oncológicos. Esto condiciona el manejo clínico: la radioterapia está contraindicada y las pruebas diagnósticas con radiación se reducen al mínimo, priorizando alternativas como la ecografía o la resonancia magnética.
- Crecimiento y metabolismo: suele observarse retraso ponderoestatural, fatiga crónica, resistencia a la insulina en la adolescencia y alteración de las enzimas hepáticas.
¿Cómo se diagnostica?
Debido a que sus primeras manifestaciones pueden confundirse con una parálisis cerebral atáxica o un retraso madurativo del desarrollo motor, el diagnóstico definitivo suele demorarse. Ante la sospecha clínica, el proceso diagnóstico incluye:
- Alfafetoproteína (AFP) en sangre: es el marcador de laboratorio más fiable (elevado en la forma clásica). Es interpretable a partir de los 12-24 meses de vida.
- Estudio inmunológico completo: medición de inmunoglobulinas y recuento de subpoblaciones de linfocitos T.
- Resonancia magnética cerebral: permite observar la atrofia del cerebelo.
- Confirmación genética: mediante secuenciación masiva para identificar las dos variantes alteradas en el gen ATM.
En algunas regiones, el cribado neonatal de inmunodeficiencias permite detectar precozmente cerca de la mitad de los casos de forma clásica antes de la aparición de los primeros síntomas.
Tratamiento y manejo multidisciplinar
Aunque en la actualidad no existe una terapia curativa, el abordaje terapéutico multidisciplinar permite prevenir complicaciones graves y sostener la autonomía del paciente:
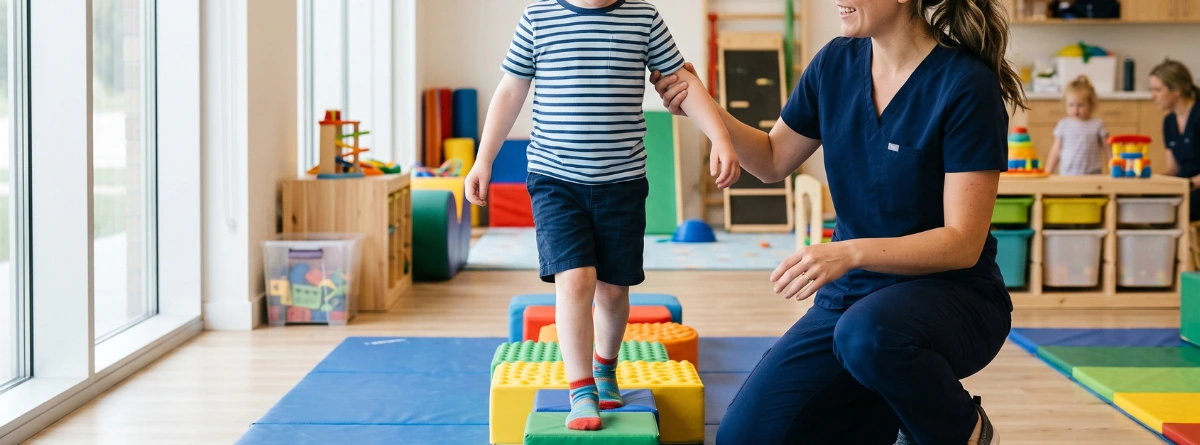
- Rehabilitación integral: la fisioterapia, la terapia ocupacional y la logopedia son esenciales para mantener la fuerza muscular, prevenir contracturas y facilitar el habla.
- Fisioterapia respiratoria: prioritaria para movilizar secreciones pulmonares y prevenir neumonías.
- Soporte nutricional: adaptación de texturas para evitar atragantamientos y valoración temprana de la gastrostomía si la deglución se complica.
- Prevención de infecciones: pautas de vacunación personalizadas, antibioticoterapia precoz y administración de inmunoglobulinas intravenosas si existe déficit de anticuerpos.
- Vigilancia médica continuada: seguimiento analítico anual y programas de detección precoz de tumores, extensibles también a las madres portadoras (con indicación de resonancia mamaria periódica).
Disponer del acompañamiento adecuado ante enfermedades complejas o de evolución prolongada facilita la gestión de las pruebas, los especialistas y los tratamientos necesarios en cada etapa. Con el Seguro de Salud Mapfre, tú y tu familia contáis con un amplio cuadro médico, acceso directo a especialistas en neurología y pediatría, y la tranquilidad de tener una atención sanitaria ágil y personalizada cuando más lo necesitas.