

Bajo este nombre se recoge un grupo de enfermedades genéticas presentes desde el nacimiento que combinan dos manifestaciones principales: pérdida de audición neurosensorial (afectación del oído interno o del nervio auditivo) y alteraciones en la pigmentación del iris, el pelo y la piel. Por esta razón se conoce también como síndrome auditivo-pigmentario y constituye una de las causas más frecuentes de sordera sindrómica.
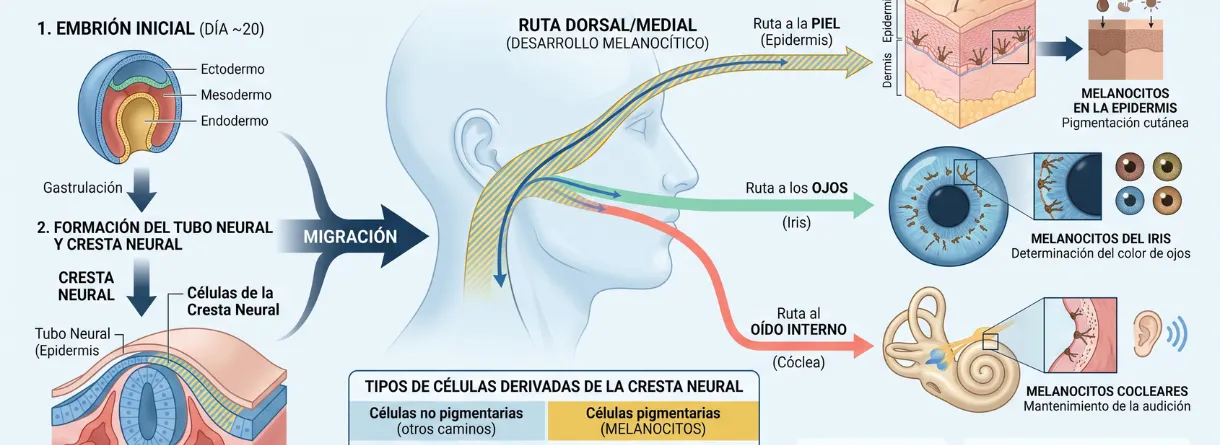
A primera vista cuesta entender qué relación existe entre el color de los ojos y la capacidad auditiva. La clave reside en los melanocitos, las células encargadas de fabricar el pigmento. Durante el desarrollo embrionario, estas células nacen en la cresta neural y migran hacia la piel, el cabello, el iris y la cóclea (el órgano de la audición dentro del oído interno). Si una alteración genética impide que los melanocitos lleguen a su destino o funcionen correctamente, se originan zonas sin pigmentación y, en muchos casos, sordera.
Tipologías del Síndrome de Waardenburg
Los especialistas clasifican esta condición en cuatro tipos principales según sus manifestaciones clínicas:
| Tipo | Características principales | Genes implicados |
| Tipo 1 | Distopía cantal (desplazamiento de los ángulos internos de los ojos hacia fuera) y sordera ocasional. | PAX3 |
| Tipo 2 | Sin distopía cantal. Mayor frecuencia de sordera profunda e iris de distinto color (heterocromía). | MITF, SOX10 |
| Tipo 3 (Klein-Waardenburg) | Suma a los rasgos del Tipo 1 alteraciones en brazos y manos (rigidez articular, debilidad muscular o dactilia). | PAX3 |
| Tipo 4 (Waardenburg-Shah) | Asocia alteraciones pigmentarias y auditivas con la enfermedad de Hirschsprung (falta de inervación intestinal y estreñimiento grave). | EDNRB, EDN3, SOX10 |
Causas
Hoy se conocen siete genes relacionados con este síndrome: PAX3, MITF, SOX10, EDNRB, EDN3, KITLG y SNAI2. Todos intervienen de forma directa en el desarrollo y desplazamiento de los melanocitos.
- Herencia autosómica dominante: Es la forma más habitual. Basta con recibir una copia alterada del gen de uno de los progenitores. Cada hijo tiene un 50% de probabilidades de heredarla.
- Herencia autosómica recesiva: Presente en algunas variantes de los tipos 2 y 4. El niño requiere recibir una copia alterada de cada progenitor (quienes suelen ser portadores asintomáticos).
Un factor que suele desconcertar a las familias es la alta variabilidad expresiva. Dentro de una misma familia con la misma variante genética, un miembro puede presentar sordera profunda y un mechón blanco, mientras que otro solo desarrolla canas prematuras. Por ello, no es posible predecir con exactitud la intensidad de los síntomas antes del nacimiento.
¿A quién afecta?
El síndrome de Waardenburg afecta por igual a hombres y mujeres en todo el mundo.
- Prevalencia general: Se estima entre 1 caso por cada 20.000 y 1 por cada 40.000 personas.
- Impacto en salud auditiva: Es responsable de entre el 2% y el 5% de los casos de sordera congénita.
Síntomas y señales
Las manifestaciones del síndrome son visibles desde los primeros meses de vida y abarcan distintas áreas:
- Audición y equilibrio: La hipoacusia neurosensorial suele manifestarse desde el nacimiento y generalmente no evoluciona con los años. Afecta al 50% de las personas con tipo 1 y hasta al 80% con tipo 2. Algunos pacientes pueden experimentar vértigos o alteración del equilibrio. Para comprender el desarrollo de la audición infantil, es útil conocer cómo se evalúa la pérdida de audición en niños.
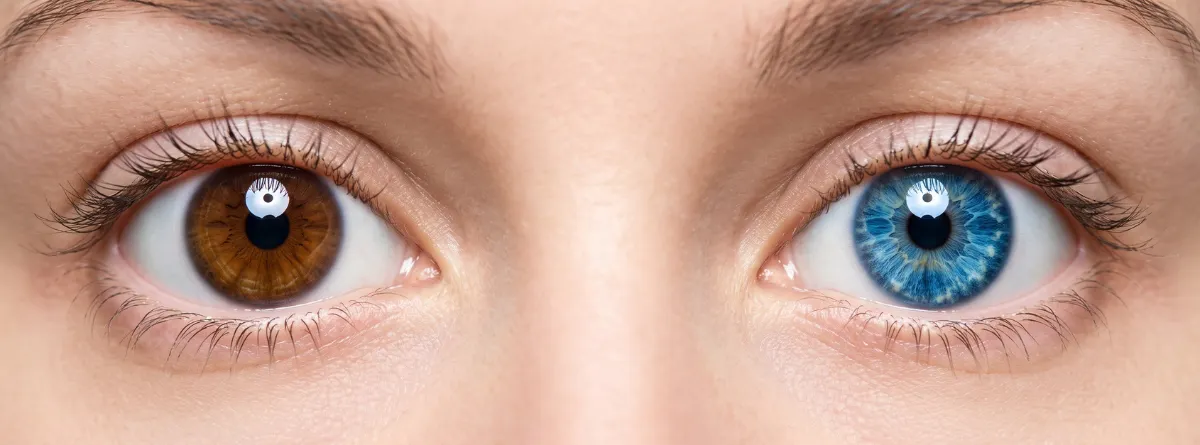
- Ojos y mirada: El signo visual más característico es la heterocromía (un ojo de cada color o dos tonalidades en un mismo iris, generalmente azul y marrón) o la presencia de iris de azul muy intenso. La agudeza visual se mantiene normal.
- Cabello: Presentación del clásico mechón blanco en la frente (poliosis) o aparición de canas prematuras antes de los 30 años.
- Piel y rasgos faciales: Manchas hipopigmentadas (blancas) en la piel, raíz nasal ancha, cejas pobladas unidas en el centro (sinofris) o alas nasales estrechas.
- Otras manifestaciones: Con menor frecuencia pueden asociarse condiciones como labio leporino o espina bífida. Si deseas profundizar en el origen de las malformaciones del tubo neural, te recomendamos revisar la información sobre espina bífida en recién nacidos.
Pruebas para el diagnóstico
En España, la sospecha diagnóstica suele comenzar en los primeros días de vida a través del cribado auditivo neonatal. Si un recién nacido no supera la prueba de audición y presenta características como el mechón blanco o iris de un azul intenso, se orienta el estudio hacia esta condición.
- Criterios clínicos: Para el tipo 1 se requiere la combinación de criterios mayores (sordera, mechón blanco, heterocromía, distopía cantal o familiar directo afectado) y criterios menores (manchas en la piel, canas tempranas, raíz nasal ancha).
- Estudio genético: La secuenciación del gen PAX3 confirma el diagnóstico en más del 90% de los casos de tipo 1.
- Pruebas de imagen: La resonancia magnética o el TAC de oído interno permiten valorar la estructura coclear previa a intervenciones como el implante coclear.
Tratamiento
No existe un tratamiento curativo para el origen genético del síndrome, por lo que el abordaje se centra en mitigar los síntomas y priorizar el desarrollo auditivo:
- Soluciones auditivas: En función del grado de pérdida, se recurre a audífonos o a la colocación mediante cirugía de un implante coclear, el cual ofrece excelentes resultados en la estimulación del nervio auditivo.
- Atención temprana: La intervención precoz con logopedia es vital para asegurar una correcta adquisición del lenguaje.
- Seguimiento médico especializado: El tipo 4 requiere intervención por parte de cirugía pediátrica para tratar la enfermedad de Hirschsprung. Asimismo, las zonas de piel sin pigmento exigen una protección solar rigurosa.
- Consejo genético: Se recomienda el asesoramiento especializado a las familias para conocer los patrones de herencia, las opciones de diagnóstico prenatal y planificar adecuadamente futuros embarazos.
Vivir con el síndrome
Para la mayoría de las personas, el síndrome de Waardenburg no altera su calidad de vida general ni su desarrollo intelectual. Dado que la pérdida de audición suele ser estable, una vez pautadas las ayudas técnicas y el seguimiento inicial, no suelen requerirse revisiones audiométricas continuadas.
Si en tu entorno familiar existen antecedentes de sordera de nacimiento sin causa clara, heterocromía o mechones blancos precoces, es conveniente valorarlo con el pediatra o médico de cabecera. Un diagnóstico a tiempo es la mejor herramienta para garantizar que el niño reciba todo el apoyo necesario para comunicarse e integrarse con plena normalidad.
Contar con un acompañamiento médico integral facilita el diagnóstico precoz y el acceso a los mejores especialistas desde los primeros días de vida. Un seguro de salud Mapfre pone a tu disposición un amplio cuadro médico con pediatras, otorrinos y genetistas orientados a cuidar del bienestar de toda tu familia.
LO QUE DEBES SABER
- Este síndrome genético afecta a la audición y la pigmentación, pudiendo causar sordera, heterocromía, mechones blancos o manchas en la piel.
- Existen cuatro tipos y los síntomas pueden variar mucho, incluso entre miembros de una misma familia.
- La detección y atención tempranas son clave, especialmente para tratar la pérdida auditiva y favorecer el desarrollo del lenguaje.
Bibliografía
1. Milunsky JM. Waardenburg syndrome type I. En: Adam MP, Bick S, Mirzaa GM, et al., editores. GeneReviews® [Internet]. Seattle (WA): University of Washington, Seattle; 1993-2026. Publicado el 30 de julio de 2001; actualizado el 20 de octubre de 2022.
2. Huang S, Song J, He C, Cai X, Yuan K, Mei L, Feng Y. Genetic insights, disease mechanisms, and biological therapeutics for Waardenburg syndrome. Gene Ther. 2022;29(9):479-497.
3. Buonfiglio PI, Izquierdo A, Pace MV, Grinberg S, Lotersztein V, Brun P, et al. Comprehensive approach for the genetic diagnosis of patients with Waardenburg syndrome. J Pers Med. 2024;14(9):906.
4. Qin F, Guo S, Yin X, Lu X, Ma J. Auditory and speech outcomes of cochlear implantation in patients with Waardenburg syndrome: a meta-analysis. Front Neurol. 2024;15:1372736.
5. Lovett A, Eastwood M, Metcalfe C, Muzaffar J, Monksfield P, Bance M. Outcomes of cochlear implantation in early-deafened patients with Waardenburg syndrome: a systematic review and narrative synthesis. Laryngoscope Investig Otolaryngol.
6. Núñez Batalla F, Jáudenes Casaubón C, Sequí Canet JM, Vivanco Allende A, Zubicaray Ugarteche J, Olleta Lascarro I. Actualización de los programas de detección precoz de la sordera infantil: recomendaciones CODEPEH 2019 (niveles 2, 3 y 4: diagnóstico, tratamiento y seguimiento). Rev Esp Discapacidad. 2020;8(1):219-246.